O teste do pezinho pode iniciar a investigação. O diagnóstico exige uma sequência de etapas em que triagem, confirmação e genética respondem a perguntas diferentes.
O teste do pezinho permite identificar precocemente crianças que precisam seguir em investigação. A confirmação da fibrose cística, no entanto, depende de outras etapas e pode envolver diferentes métodos laboratoriais.
A fibrose cística é uma doença genética que afeta principalmente os sistemas respiratório e digestivo e cuja identificação precoce pode alterar de forma importante a trajetória clínica do paciente. No Brasil, a doença integra o Programa Nacional de Triagem Neonatal e pode ser investigada ainda nos primeiros dias de vida por meio do teste do pezinho.
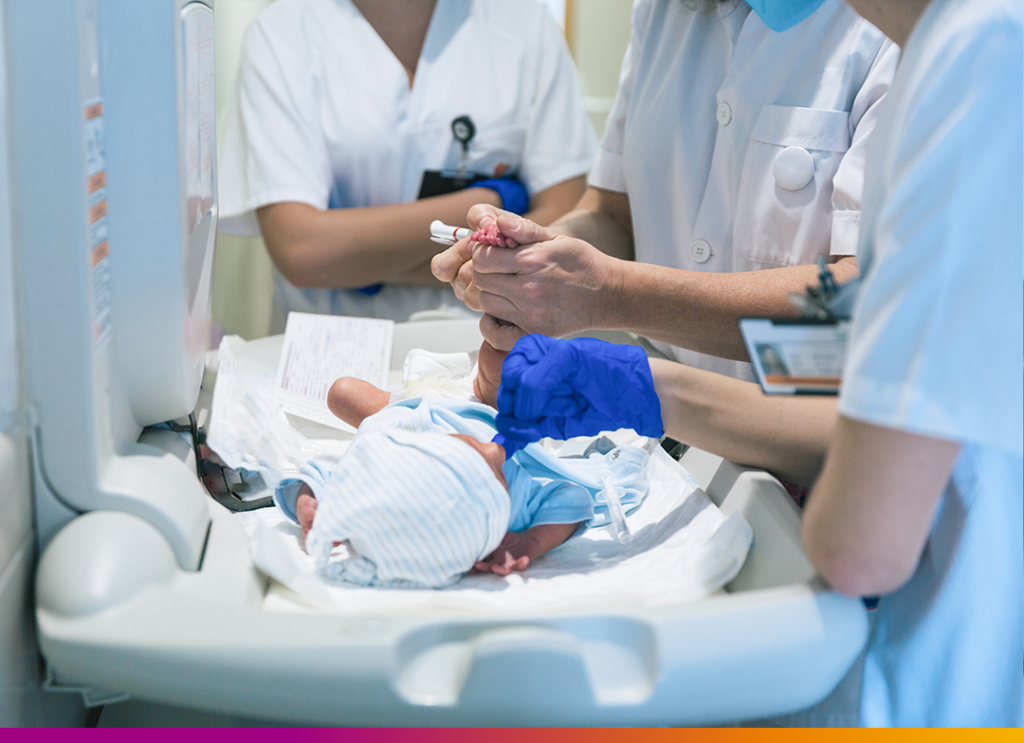
A presença da doença na triagem neonatal, no entanto, costuma gerar uma interpretação equivocada: a de que o teste do pezinho estabelece sozinho o diagnóstico. Na prática, sua função é identificar recém-nascidos que apresentam maior probabilidade de ter a condição e que, por isso, devem seguir para uma investigação específica.
No caso da fibrose cística, a triagem utiliza a dosagem de tripsinogênio imunorreativo, o IRT, em amostras de sangue coletadas em papel-filtro. O Ministério da Saúde recomenda a coleta entre o terceiro e o quinto dia de vida e ressalta que resultados alterados precisam ser confirmados por outros métodos, já que a dosagem do IRT está sujeita tanto a resultados falso-positivos quanto falso-negativos.
Essa distinção entre triagem e confirmação é central para compreender a lógica do diagnóstico. Um exame de rastreamento é desenvolvido para localizar, dentro de uma população ampla, indivíduos que precisam de uma avaliação adicional. Ele não substitui os procedimentos utilizados para confirmar a doença.
O teste do suor na investigação da fibrose cística
Após uma triagem neonatal alterada, uma das principais ferramentas utilizadas na confirmação é o teste do suor, que mede a concentração de cloreto no suor.
A relação entre esse exame e a doença decorre do próprio mecanismo da fibrose cística. A condição está associada a alterações no gene CFTR, responsável pela produção de uma proteína envolvida no transporte de íons através das membranas celulares. Quando o funcionamento dessa proteína está comprometido, ocorre alteração no transporte de cloreto, fenômeno que pode ser identificado pelo teste do suor.
Por essa razão, o Ministério da Saúde considera esse exame a principal ferramenta disponível para confirmação dos casos suspeitos identificados pela triagem neonatal e também para a investigação de pacientes que apresentam manifestações clínicas compatíveis com fibrose cística fora do período neonatal.
A possibilidade de investigação além dos primeiros dias de vida também é relevante. Embora a triagem neonatal permita identificar pacientes ainda assintomáticos, a fibrose cística apresenta manifestações clínicas variadas. Tosse persistente, pneumonias de repetição, infecções respiratórias recorrentes, doença pulmonar crônica sem causa definida e alterações gastrointestinais podem levar à investigação em crianças maiores, adolescentes ou adultos.
Nesses casos, a interpretação dos exames precisa ser feita em conjunto com o quadro clínico e com os demais achados do paciente.
Quando a biologia molecular participa do diagnóstico
A investigação genética acrescenta uma terceira dimensão ao diagnóstico.
A fibrose cística decorre de alterações no gene CFTR. A análise molecular permite identificar variantes nesse gene e pode ser utilizada como exame confirmatório em situações específicas. O próprio Sistema Único de Saúde possui procedimento de detecção molecular para fibrose cística por sequenciamento do CFTR.
A existência de um teste molecular, porém, não elimina o papel dos demais exames. Cada método observa uma parte diferente do processo.
A triagem neonatal procura um sinal bioquímico que indique a necessidade de investigação. O teste do suor avalia uma consequência funcional da alteração da proteína CFTR. A análise genética investiga diretamente o gene envolvido na doença.
Essa combinação ilustra uma característica cada vez mais presente na medicina diagnóstica: condições complexas raramente são compreendidas por um único resultado isolado. O valor clínico está na utilização correta de diferentes metodologias, de acordo com a pergunta que precisa ser respondida em cada etapa.
Do diagnóstico ao acompanhamento
A participação do laboratório também não termina necessariamente quando o diagnóstico é estabelecido.
A fibrose cística é uma doença crônica e multissistêmica. Ao longo da vida, o acompanhamento do paciente pode incluir diferentes avaliações laboratoriais relacionadas ao estado nutricional, função de órgãos, processos infecciosos e resposta ao tratamento, conforme a evolução clínica e a conduta da equipe assistencial.
Isso torna especialmente importante a qualidade da informação produzida ao longo do tempo. Resultados utilizados em acompanhamento longitudinal precisam ser obtidos sob processos capazes de oferecer consistência, rastreabilidade e controle das diferentes etapas envolvidas na análise.
A qualidade laboratorial, portanto, não se resume ao desempenho do equipamento ou à disponibilidade de determinada metodologia. Ela depende da organização de toda a cadeia que antecede e sucede a análise.
Programas de acreditação como o PALC avaliam justamente essa estrutura. Segundo a Sociedade Brasileira de Patologia Clínica/Medicina Laboratorial, a norma contempla requisitos relacionados à segurança do paciente e monitora todas as fases do processo laboratorial, com avaliações periódicas de conformidade.
Diferentes exames para diferentes etapas
A jornada diagnóstica da fibrose cística é um exemplo claro de como métodos laboratoriais distintos podem atuar de forma complementar.
O teste do pezinho ampliou a possibilidade de identificação precoce da doença no Brasil. O teste do suor permanece como ferramenta fundamental de confirmação. A biologia molecular acrescenta a possibilidade de identificar alterações no gene relacionado à condição e aprofundar a investigação quando existe indicação clínica.
Nenhum desses métodos deve ser interpretado fora de sua finalidade.
Para laboratórios, médicos e demais profissionais envolvidos no cuidado, o desafio está justamente em organizar essa sequência de forma tecnicamente consistente, garantindo que a amostra, o método escolhido e a interpretação estejam adequados à etapa da investigação.
O Mercomax mantém uma frente dedicada à biologia molecular e à medicina de precisão, integrada às demais áreas de análises clínicas e ao suporte técnico oferecido aos laboratórios parceiros. Nesse contexto, a incorporação de tecnologias diagnósticas tem como objetivo ampliar a capacidade de investigação sem perder de vista aquilo que determina a utilidade clínica de qualquer exame: método adequado, processo controlado e resultado confiável.
Na fibrose cística, a possibilidade de diagnosticar precocemente começa na triagem neonatal. A precisão do diagnóstico depende de tudo o que acontece depois dela.